
[ADSC] 硒催化新突破:极简构建 2-氮杂双环[2.2.1]庚烯,突破 C4 桥头位点修饰难题
Construction of 2‐Azabicyclo[2.2.1]heptenes via Selenium‐Catalyzed Intramolecular Oxidative Amination of Cyclopentenes
本文开发了一种硒催化的环戊烯分子内氧化胺化反应,用于高效构建 2-azabicyclo[2.2.1]heptenes(2-氮杂双环[2.2.1]庚烯)骨架。该方法以二苯基二硒醚为催化剂,NFSI 为氧化剂,实现了 58%–96% 的优异产率,并成功解决了传统方法在桥头碳位点引入取代基的难题。
TL;DR
中国药科大学林爱军、姚和权团队在 Advanced Synthesis & Catalysis 上发表重要研究,利用有机硒催化 (Selenium Catalysis) 的独特反应性,通过环戊烯的分子内氧化胺化反应,高效合成了具有高度药用价值的 2-azabicyclo[2.2.1]heptenes 骨架。该方法条件温和,成功解决了传统 aza-Diels-Alder 反应难以在 C4 位点进行取代的问题。
背景定位
在药物设计中,增加分子的 sp3 碳分数和三维(3D)复杂性往往能改善分子的药代动力学性质。2-氮杂双环[2.2.1]庚烯 及其衍生物因其刚性结构和低分布系数,已成为如丙肝抑制剂 Ledipasvir 等重磅药物的核心片段。然而,这类“桥环”体系的合成一直受限于反应位点的灵活性。
痛点深挖:为何 C4 位点如此重要?
目前最通用的合成方法是环戊二烯与亚胺的 aza-Diels-Alder 反应。尽管该方法高效,但由于底物性质的限制,在 C4 桥头碳位点(Bridgehead position)引入特定取代基依然是一个巨大的合成挑战。这极大地限制了药物化学家对该骨架进行多样性演化(Specific SAR studies)的能力。
核心机制:亲电硒催化的“精准手术”
作者提出,利用亲电硒催化剂对烯烃的活化,可以诱导高度区域选择性的环化。
反应流程:
- 氧化再生:PhSeSePh 被氧化剂 NFSI 氧化生成活性硒物种 [PhSeX]。
- 硒鎓化:活性硒与环戊烯双键形成三元环 [INT I]。
- 分子内亲核攻击:连接在侧链上的酰胺氮原子进攻 [INT I],形成桥环中间体 [INT II]。
- 消除还原:在碱(NaHCO3)作用下发生消除,生成目标产物并完成催化循环。
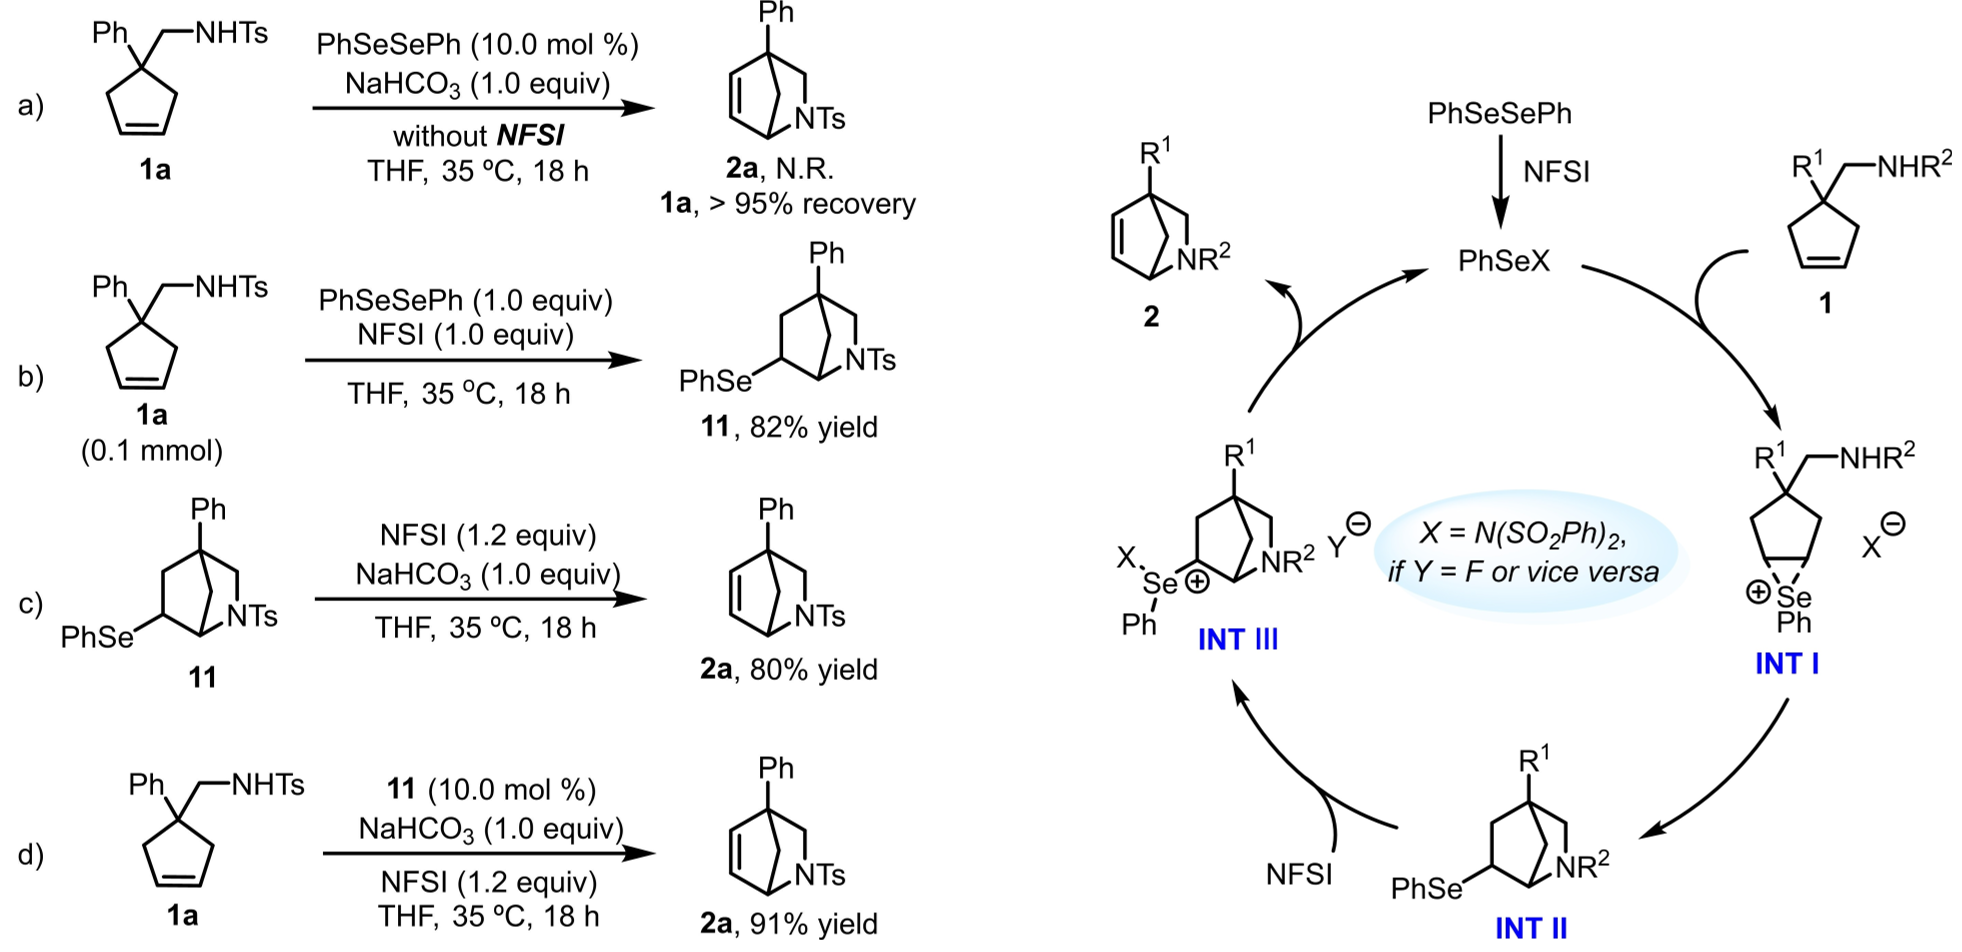 上图展示了该反应的详细机理推演,强调了硒物种的循环与消除步骤。
实验战绩与底物兼容性
该研究通过一系列条件筛选,确定了以 PhSeSePh (10 mol%) / NFSI (1.2 eq.) / NaHCO3 (1.0 eq.) / THF 为最优体系。
- 广谱性:底物上的 R1 取代基无论是富电子、贫电子芳环,还是具有空间位阻的萘环、噻吩,甚至烷基,均能以高产率(最高 96%)转化。
- 环尺寸扩展:该方法不仅局限于五元环,还能用于构建 6-氮杂双环[3.2.1]辛烯和 6-氮杂双环[3.2.2]壬烯骨架。
- 应用潜力:产物 2a 可通过 Pd/C 加氢还原、Ru 催化开环交叉复分解或脱保护等多种手段,转化为更复杂的药物活性中间体。
 表格展示了部分代表性底物的产率结果,体现了极其优越的官能团兼容性。
深度洞察与总结
该项工作的核心价值在于其逻辑的严密性。作者不仅通过对照实验证明了有机硒中间体的存在,还通过 X-ray 衍射确定了产物的相对构型。
未来展望 (Future Work): 目前的挑战在于对映选择性控制 (Asymmetric Catalysis)。虽然初步尝试手性硒催化剂仅获得外消旋体,但随着手性配体设计的进步,实现非对称合成将是该领域的下一个里程碑。
Takeaway: 对于药物开发者而言,本文提供了一个“一锅法”构建复杂桥环的工具箱,显著降低了特殊骨架药物分子的合成门槛。