
从菌到分子到靶点:脆弱拟杆菌如何用一分子十五烷酸清除动脉斑块
s41586-026-11142-x.pdf
本文以小鼠模型研究肠道菌群与动脉粥样硬化的因果关系,鉴定出脆弱拟杆菌(Bacteroides uniformis)经分泌十五烷酸(PA, C15:0)抑制肝脏 HMG-CoA 还原酶、激活 SREBP2–LDLR 轴并促进血浆 LDL-C 清除。PA 灌胃使斑块负荷下降约 50%,且人类血脂异常患者粪便与血清 PA 水平显著降低。
TL;DR
动脉粥样硬化患者的肠道里 Bacteroides 属是耗竭的,但过去没人能说清是哪个分子在起作用。本文用「宏基因组锁定菌 → 活性导向分离找分子 → 纯化酶验证靶点 → 基因敲除菌株做因果闭环」这条完整链路,把矛头指向了脆弱拟杆菌(Bacteroides uniformis)分泌的十五烷酸(pentadecanoic acid, PA, C15:0)。PA 直接以竞争性方式抑制胆固醇合成限速酶 HMGCR,造成肝细胞游离胆固醇下降,进而通过 SREBP2 反馈上调 LDLR、加速血浆 LDL-C 清除;口服 PA 使高脂饮食 Apoe⁻ᐟ⁻ 小鼠的斑块面积下降约 50%(Figure 3 的 P = 0.0004),并同步改善血浆脂质谱。在人类队列中,血脂异常患者的粪便 PA(P = 0.0001)与血清 PA(P = 0.0046)都显著低于健康对照。
背景定位
这是一篇典型的「机制闭环型」因果研究,而非简单的相关性关联。它同时具备三类工作通常不会兼得的三项证据:人类队列的菌群差异(223 例 ASCVD 对 189 例对照的公共宏基因组)、小鼠遗传学上的必要性验证(肝细胞特异性 Ldlr 敲除后保护作用完全消失)、以及分子层面的直接结合与动力学表征(SPR、ITC、酶动力学)。判断依据是:作者不仅做了灌胃表型实验,还构建了 B. uniformis 的 ΔmutA 与 Δpta 缺失株,证明减少 PA 合成会同步削弱保护效应——这一步把「相关」推到了「因果」。
问题与动机
既往研究的缺口非常具体。第一,Bacteroides 丰度变化与心血管、神经和炎症性疾病的关联早已被多次报道,但这些工作停留在「菌群组成差异」的描述层面,没有一条通路能解释为什么丰度变化会转化为斑块负荷变化。第二,已有的微生物代谢物研究集中在短链脂肪酸与次级胆汁酸上,而 Bacteroides 属衍生的抗动脉粥样硬化代谢物基本未被探索。第三,此前关于 Bacteroides 保护作用的机制解释,如 B. vulgatus 和 B. dorei 减少微生物脂多糖产生,属于「降低整体炎症负荷」式的笼统归因,缺少一个可以被药物化学直接针对的蛋白靶点。
作者的直觉是被分层实验证据不断收窄出来的。先用热灭活菌实验排除了细菌细胞组分(Extended Data Fig. 4 显示热灭活 B. uniformis 对斑块面积、总胆固醇、LDL-C 均无显著影响),把效应物定位到「活菌释放的可扩散代谢物」;再用肝细胞特异性 Ldlr 敲除把宿主端靶点锁定在 LDLR 依赖的通路上。这两步一夹,搜索空间就从「菌的某个成分」缩小到了「分泌型小分子 + 肝脏 LDLR 轴」,后面的活性导向分离才有明确的筛选读出。
核心章节
从菌群差异到肝脏 LDLR 依赖性
研究的出发点是公共宏基因组分析:在 2,022 个被检测物种中,健康人相对 ASCVD 患者富集的物种里 Bacteroides 是丰度最高、最具代表性的属,占据了前八大物种中的四个,而 B. uniformis 是与心血管健康关联最强的单一物种(Figure 1a 及 Extended Data Fig. 1a)。灌胃实验将这一关联推进为因果:109 CFU 剂量下全主动脉与主动脉根部斑块面积均显著减少(Figure 1c 的 P = 0.0044,Figure 1d 的 P = 0.0002),且效应呈剂量与时长依赖——109 CFU 有效而 108 CFU 无效,12 周有效而 4 周无效(Extended Data Fig. 1g–i)。
肝脏端的关键机制环节由转录组数据揭示。B. uniformis 处理 12 周后,脂质代谢通路特别是胆固醇代谢显著富集(Extended Data Fig. 2a),一系列 SREBP2 响应基因在转录和蛋白水平同步上调,包括 Srebf2、Hmgcr、Mvk、Ldlr 和 Pcsk9(Figure 2a–d,Supplementary Table 4)。作者用 AAV8 递送 sgRNA 构建了肝细胞特异性 Ldlr 敲除小鼠,结果是保护作用被完全废除:在 sgLdlr 组中,B. uniformis 不再减少斑块面积(Figure 2e、2f),也不再降低血浆甘油三酯、总胆固醇与 LDL-C,连主动脉根部巨噬细胞浸润和系统性炎症水平都未改善(Extended Data Fig. 2j–n)。
进一步的生化证据指向胆固醇合成端。B. uniformis 处理显著降低了肝脏游离总胆固醇(FTC,Figure 2g 的 P = 0.0016),并以 ¹³C 标记乙酸掺入法测得肝脏新生甾醇合成下降(Figure 2h 的 P = 0.0051)。这里有一个容易被忽略的因果方向问题:SREBP2 通常是被细胞内胆固醇降低所激活的,所以「FTC 下降 → SREBP2 激活 → Ldlr 上调 → 血浆 LDL-C 清除增加」这条链条在方向上是自洽的,而不是先激活受体再降脂的反向叙事。
活性导向分离锁定 PA
确定效应物是分泌型小分子后,作者建立了一套以功能读数为唯一筛选标准的分离流程(Figure 3a 的工作流示意):
用 HepG2 细胞的 DiI–LDL 摄取实验作为活性检测,二氯甲烷、乙酸乙酯和正丁醇三种极性溶剂萃取物被逐一比较:二氯甲烷的 extract 1 与 2 均增强摄取,乙酸乙酯的 extract 3 而非 extract 4 增强摄取(提示乙酸乙酯对活性分子的富集效率更高),正丁醇的 extract 5 活性中等,extract 6 无活性(Extended Data Fig. 3b–f)。extract 3 被选为进一步分离对象,它同时能降低 HepG2 细胞内 FTC(Extended Data Fig. 4a 的 P = 0.0052),在体内与活菌效果相当(Extended Data Fig. 4b–o)。
活性导向的进一步分级分离把活性定位到 fraction 1,再经半制备 HPLC 纯化得到 compound 3,其 DiI–LDL 摄取活性在候选化合物中最强(Figure 3b、3c)。HRMS 给出分子式 C₁₅H₃₀O₂,指示这是一个奇数链饱和脂肪酸;¹³C 与 ¹H NMR 最终把它确认为 PA(Figure 3d、Supplementary Fig. 2)。关键的排他性证据是:PA 只在接种了 B. uniformis 的培养基中被检出(Figure 3e 的 P = 0.0014),说明它是细菌代谢产物而非培养基成分。
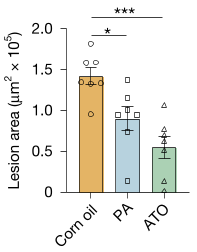
PA 的体内有效性同样被逐项验证。灌胃 PA(25 mg/kg,每周三次,8 周)显著减少斑块面积(Figure 3f 的 P = 0.0004,Figure 3g 的 P = 0.0003),降低总胆固醇与 LDL-C,减少主动脉根部巨噬细胞浸润与系统性炎症(Extended Data Fig. 7b–j)。而在 Ldlr 缺失小鼠中,PA 的保护作用同样被完全废除(Extended Data Fig. 8a–m)——这条阴性对照把 PA 的作用机制牢牢钉在了 LDLR 依赖的通路上。灌胃 B. uniformis 后,小鼠粪便、肝脏与血清中的 PA 水平均显著升高(Figure 3h 的三个 P 值依次为 <0.0001、0.0016、0.0261),从药代角度闭合了「菌 → 宿主 PA 池」这一环。
PA 竞争性抑制 HMGCR
胆固醇合成从乙酰辅酶A 到胆固醇涉及约 30 步酶促反应,其中 HMGCR 催化 HMG-CoA 到甲羟戊酸的限速步骤。作者的假设是 PA 直接抑制 HMGCR 活性。分子对接预测 PA 通过氢键与 Lys735、Ser684、Asp690 和 Lys692 相互作用(Supplementary Fig. 4a),随后用表达纯化的人源 HMGCR 催化域(残基 426–888)做了直接的生化验证。
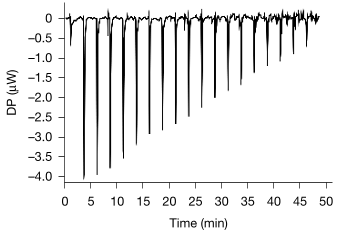
三条独立的正交证据线收敛到同一结论。酶抑制实验给出 PA 对 HMGCR 的半数抑制浓度为 15.53 μM(Figure 4d);表面等离子共振测得的解离常数 Kd 为 7.41 μM(Figure 4e 及 Extended Data Fig. 8n);等温滴定量热法独立给出可比的 Kd 值 6.11 μM(Figure 4f、4g)。三种方法测得的亲和力量级一致,说明相互作用是真实的而非某一技术的假阳性。
抑制模式的判定来自酶动力学实验:随 PA 浓度升高,底物 HMG-CoA 的表观米氏常数 Km 呈剂量依赖性增大,而最大反应速率 Vmax 保持不变(Figure 4h)。这是竞争性抑制的典型特征,意味着 PA 与 HMG-CoA 争夺同一结合位点。细胞与体内层面,PA 同样降低了 HepG2 细胞和肝脏的 FTC(Figure 4a 的 P = 0.0128,Figure 4b 的 P = 0.0008),并显著降低肝脏 ¹³C 标记甾醇产量(Figure 4c 的 P < 0.0001)。至此,机制链条完整:PA 竞争性抑制 HMGCR → 胆固醇合成下降 → 细胞内胆固醇耗竭 → SREBP2 反馈激活 → Ldlr 转录上调 → 血浆 LDL-C 清除增强 → 斑块负荷降低。
值得单独指出的是药代动力学差异:PA 的血浆与肝脏暴露量高于阿托伐他汀,清除率更低(0.56 l h⁻¹ kg⁻¹),平均驻留时间更长(3.67 h)。作者据此提出,虽然 PA 的 IC50 弱于他汀,但更长的体内驻留时间可能部分补偿其效力劣势——这是讨论部分给出的、有明确数据支撑的推断,而非泛泛的乐观表述。
产 PA 能力的菌群分布与体内定量
PA 的合成走的是以丙酰辅酶A 为起始引物、掺入来自乙酰辅酶A 衍生丙二酰辅酶A 的二碳单位的奇数链脂肪酸合成路径。¹³C 标记实验证明乙酸和丙酸都能掺入 PA(Extended Data Fig. 9a、9b)。丙酰辅酶A 存在两条经典合成路线:一条经丙酸由乙酸激酶与磷酸转乙酰基酶介导,另一条把三羧酸循环中间体琥珀酰辅酶A 经甲基丙二酰辅酶A 变位酶(MutA)等酶转化为丙酰辅酶A。作者在 B. uniformis DSM6597 基因组中找到了这些通路的同源基因(Extended Data Fig. 9d),并用 CRISPR–Cas 构建了 ΔmutA 与 Δpta 框内缺失株。
两个突变株的 PA 产量都显著低于野生型(Figure 5b 的两个 P 值分别为 0.0019 和 0.0012),且形态与生长未出现可检测的缺陷(Extended Data Fig. 10b、10c),排除了「产量下降是因为菌本身活不好」这一混杂解释。体内实验中,三株菌的定植水平经 qPCR 确认为相当(Figure 5c),但 ΔmutA 或 Δpta 处理小鼠的粪便、肝脏与血清 PA 水平都显著低于野生型处理(Figure 5d–f),且减轻动脉粥样硬化的能力明显减弱(Figure 5g、5h)。两个突变株相对 PBS 仍保留部分保护效应,这与它们 PA 产量「降低但未完全消失」的表型一致——这个剂量-效应关系本身就是因果性的有力旁证。
菌群筛查层面,在 100 株代表不同门类的肠道菌分离物中,PA 产量只在拟杆菌门中被检出,集中于 Bacteroides、Parabacteroides、Phocaeicola 和 Alistipes 四个属(Extended Data Fig. 9e)。在 UHGG 数据库超过 4,700 个肠道原核参考基因组中,多数 Phocaeicola 和 Parabacteroides 物种携带全部 14 个 PA 合成基因,约半数 Bacteroides 物种携带完整基因集(Figure 5i)。
体内来源的定量拆解尤其有价值。无菌小鼠排出约 55 μg/g 的 PA(来自膳食或宿主),同等饮食的 SPF 小鼠基线约 230 μg/g,即常驻菌群贡献约 175 μg/g;灌胃野生型 B. uniformis 后粪便 PA 升至约 670 μg/g,而灌胃 PA 缺陷突变株仅约 430 μg/g,据此估算 B. uniformis 依赖的贡献超过 240 μg/g(Figure 5d 及 Supplementary Fig. 5)。肝脏 PA 在野生型处理小鼠中达到 58 μg/g,比缺陷株处理小鼠高约 25–30 μg/g,比 PBS 对照高约 30 μg/g(Figure 5e)。这组数字说明:即使灌胃的 B. uniformis 并未成为菌群优势物种,它仍作为「高产菌」不成比例地抬高了总 PA 池。
实验与证据
主结果
Table 3 及 Figure 3 报告了 PA 灌胃(25 mg/kg,每周三次,8 周)与溶剂对照、阿托伐他汀对照的对比结果:
| 指标 | 溶剂对照 | PA 处理 | 统计量 |
|---|---|---|---|
| 全主动脉斑块面积 | 基准 | 显著下降 | P = 0.0004 |
| 主动脉根部斑块面积 | 基准 | 显著下降 | P = 0.0003 |
| 血浆总胆固醇 | 基准 | 显著下降 | Extended Data Fig. 7b–j |
| 血浆 LDL-C | 基准 | 显著下降 | Extended Data Fig. 7b–j |
| 主动脉根部巨噬细胞浸润 | 基准 | 显著下降 | Extended Data Fig. 7b–j |
与阿托伐他汀的对比是本文最有临床意味的一组数据。两者在 25 mg/kg 同剂量下均显著改善斑块与血脂指标,但 PA 的血浆与肝脏暴露更高、清除更慢(Supplementary Fig. 3b、3c)。需要说明的是,论文并未给出 PA 与 ATO 在同一图中的头对头效应量差值,只说「comparable to statins」,因此「相当」是作者的定性表述而非可量化的等效性结论。
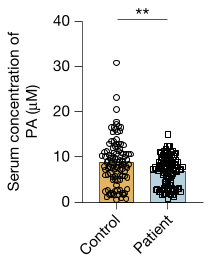
人类数据方面,209 份粪便样本(106 例血脂异常、103 例健康)与 211 份血清样本(108 例血脂异常、103 例健康)显示,患者的粪便 PA(P = 0.0001)与血清 PA(P = 0.0046)均显著低于健康对照(Figure 5j)。此外,两个已发表队列中 PA 合成基因的相对丰度在 ASCVD 患者中显著低于健康对照(Extended Data Fig. 11b)。
拆解性证据
本文的消融设计相当彻底,且每一层都对应一个明确的反事实。热灭活菌实验排除了细菌结构组分(Extended Data Fig. 4b–o);肝细胞特异性 Ldlr 敲除分别废除了 B. uniformis(Extended Data Fig. 2j–n)和 PA(Extended Data Fig. 8a–m)的保护作用;ΔmutA 与 Δpta 缺失株把「产 PA 能力」直接与「保护效应强度」挂钩(Figure 5b–h)。
同系脂肪酸的对照实验是另一处精巧设计:与 PA 同为奇数链脂肪酸的十七烷酸(C17:0)同样在血脂异常患者中降低,但 B. uniformis 既不体外产生 C17:0,也不改变其体内水平(Extended Data Fig. 11e–g),说明观察到的保护作用是 C15:0 特异的。更关键的是,C17:0 降低细胞胆固醇但不抑制 HMGCR,而棕榈酸(C16:0)对两者都没有影响(Extended Data Fig. 11h、11i)——这组对照同时证明了作用的分子特异性与靶点特异性,排除了「任何脂肪酸都能降胆固醇」的平庸解释。
证据质量评估
结论稳健的一面在于:核心机制得到了三种正交生物物理方法(酶抑制曲线、SPR、ITC)的一致支持,且遗传学上的必要性验证通过独立的肝细胞 Ldlr 敲除与细菌基因敲除两条路径完成,逻辑链条难以用单点实验误差解释。
需要审慎看待的一面也很明确。动物实验全部使用雄性 Apoe⁻ᐟ⁻ 小鼠,作者在 Reporting Summary 中明确说明这是为了规避雌激素对心血管代谢的影响以及雌性动情周期的混杂因素,并在讨论中将「评估性别特异性效应」列为未来工作——这意味着该结论在雌性中的适用性完全未被检验。宿主端除 HMGCR 之外的 PA 靶点尚未定义,作者也承认这一点。人类证据目前只有横断面关联(病例-对照的 PA 水平差异与基因丰度差异),作者引用的一项 PA 补充随机对照试验针对的是非酒精性脂肪肝人群而非 ASCVD 人群,因此「PA 能否降低人类动脉粥样硬化事件」这一问题本文并未回答。此外,虽然 B. uniformis 灌胃在 SPF 小鼠中的 PA 增量大于在无菌小鼠中(Fig. 5d 与 Supplementary Fig. 5 的对比),提示其他 Bacteroides 物种或更广泛的菌群互作(如代谢物交叉喂养)也有贡献,但论文未给出这部分贡献的定量分解。
深度洞察与总结
这项工作的核心推进不在于「又发现一个有益代谢物」,而在于把 PA 的生物学身份从「膳食摄入标志物」改写为「受微生物调控的内源性代谢物」。既往文献普遍认为宿主不是 PA 的主要来源,循环或粪便 PA 主要反映乳制品与反刍动物肉类的摄入(这也是 PA 长期被当作膳食生物标志物的原因)。本文用无菌与 SPF 小鼠的对照定量证明,常驻菌群贡献了约 175 μg/g 的粪便 PA,这一发现直接动摇了过去所有把 PA 当作纯膳食暴露指标的研究的解读前提——未来在评估 OCFA 与代谢疾病关系时,必须把膳食摄入与微生物合成两个来源拆开。
从药物开发角度看,PA 的定位是「天然存在的 HMGCR 抑制剂」。他汀类药物的一个已知局限是补偿性的肝脏 HMGCR 上调,这可能削弱药效并带来肝功能障碍与糖耐量异常等不良反应;而 PA 的体内驻留时间长于阿托伐他汀,作者提出这可能部分补偿其较弱的 IC50。这个思路的具体价值在于:如果 PA 与现有他汀的作用位点或调控方式存在差异,联合用药可能缓解单一药物的补偿性上调问题——不过论文并未提供任何联合用药的实验数据,这仍是一个待检验的假设。
局限性
以下几点是具体且可证伪的。第一,所有体内实验均在雄性 Apoe⁻ᐟ⁻ 小鼠中完成,作者明确将性别差异列为未来工作,因此雌性中的效应方向与幅度均属未知。第二,人类数据是横断面的病例-对照关联,采用的血脂异常判定标准为总胆固醇不低于 5.2 mmol/L 且 LDL-C 不低于 3.4 mmol/L;论文未提供任何干预性或纵向随访数据,无法判断 PA 水平下降是血脂异常的原因还是结果。第三,作者承认宿主端除 HMGCR 外的 PA 靶点尚未鉴定,且 PA 来自 Parabacteroides distasonis 和 Bacteroides acidifaciens 时也被报道过抑制非酒精性脂肪性肝炎与炎症性肠病,说明可能存在多个未被发现的靶点。第四,将小鼠 10⁹ CFU 换算为人体等效剂量约 2.7 × 10⁹ CFU/kg 时,作者承认 B. uniformis 在人体中的定植效率可能高于小鼠,实际所需剂量可能更低,但未做验证。第五,PA 与阿托伐他汀的效应比较缺乏头对头的量化效应量。
未来展望
最直接的后续实验是 ΔmutA Δpta 双突变株与遗传互补实验,作者已将其列为下一步工作——单突变株保留了部分保护效应,只有双敲除才能把 PA 贡献从其他代谢物中干净分离出来。其次,PA 补充在 ASCVD 人群中的随机对照试验是转化路径上不可绕过的一步,现有证据链在动物端已经闭合,但人类端的因果性完全依赖横断面关联。第三,如果 PA 确实存在 HMGCR 之外的靶点,那么比较 PA 与经典他汀在转录组层面的差异响应,可能会揭示他汀抵抗或他汀不耐受人群的替代路径。最后,考虑到菌群 PA 产量存在显著的物种与菌株差异(仅约半数 Bacteroides 物种携带完整基因集),个体基因组的 PA 合成基因丰度是否有潜力作为 ASCVD 风险的预测标志物,是一个值得在更大规模前瞻队列中检验的问题。