
[Brain 2024] 可溶性 TREM2:从“旁观者”到“纵火犯”,揭秘 NMOSD 微胶质细胞功能障碍新机制
Soluble TREM2 triggers microglial dysfunction in neuromyelitis optica spectrum disorders
本文揭示了可溶性髓系细胞触发受体 2 (sTREM2) 在视神经脊髓炎谱系疾病 (NMOSD) 中的致病机制。研究发现脑脊液 (CSF) 中 sTREM2 水平升高与 NMOSD 风险存在遗传因果关系,并作为微胶质细胞激活及神经损伤的关键生物标志物。
TL;DR
视神经脊髓炎谱系疾病 (NMOSD) 是一种破坏性的中枢神经系统脱髓鞘疾病。传统观点认为脑脊液中的可溶性 TREM2 (sTREM2) 仅是炎症的副产物。本研究通过孟德尔随机化与多组学技术证明:sTREM2 实际上是驱动微胶质细胞功能紊乱的“毒性开关”。它通过过度激活 NF-κB 信号,诱导微胶质细胞疯狂吞噬髓鞘碎片却“消化不良”,最终导致脂质代谢瘫痪并加速病理进展。
1. 痛点深挖:sTREM2 到底是敌是友?
TREM2 蛋白主要表达于微胶质细胞表面,负责识别并清理髓鞘碎片。但在蛋白水解酶(如 ADAM10/17)的作用下,其胞外段会发生切割进入脑脊液,形成 sTREM2。
在阿尔茨海默病 (AD) 中,sTREM2 常被认为具有一定的神经保护潜力。但在 NMOSD 这种急性脱髓鞘疾病中,它的角色一直模糊不清。临床医生需要回答:
- CSF sTREM2 升高只是为了反映炎症,还是它本身就在搞破坏?
- 为什么微胶质细胞吞噬了髓鞘碎片,神经损伤反而加剧了?
2. 核心发现:从遗传关联到多组学验证
作者首先利用孟德尔随机化 (MR) 分析,从基因组层面证实了 CSF sTREM2 水平升高与 NMOSD(尤其是 AQP4-IgG 阳性患者)的发病风险具有因果关联。
2.1 临床坐标系
通过对比 NMOSD 患者库,研究发现:
- 急性期飙升:sTREM2 在急性发作期显著升高,且与神经损伤标志物 GFAP、NFL 呈强正相关。
- 单细胞洞察:CSF 中的微胶质样细胞表现出强烈的免疫反应激活和代谢抑制特征。
2.2 机制详解:HSP70-NF-κB 轴
作者发现 sTREM2 并非通过全长 TREM2 受体发挥作用,而是由 HSP70 介导内吞进入细胞,随后点燃了 NF-κB 这一炎症“火药桶”。
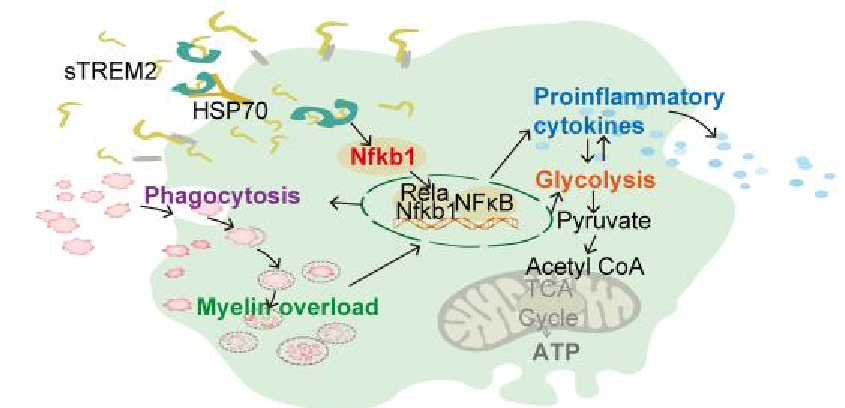 图 1:sTREM2 通过 HSP70-NF-κB 路径调控微胶质细胞功能的模式图
3. 实验解析:不仅是吞噬,更是“消化不良”
在小鼠模型中,人为注射 sTREM2-Fc 会导致严重的后果:
- 吞噬过载:微胶质细胞对髓鞘碎片的吞噬显著增加(pHrodo 荧光实验验证)。
- 脂质堆积:脂质组学显示,微胶质细胞内神经节苷脂和磷脂大量聚积,而负责转运的胆固醇酯 (ChE) 及胆固醇外排功能受阻。
- 能量转向:代谢实验(Seahorse 技术)证实微胶质细胞从高效的氧化磷酸化转向了高糖酵解,这是免疫细胞进入促炎状态的典型标志。
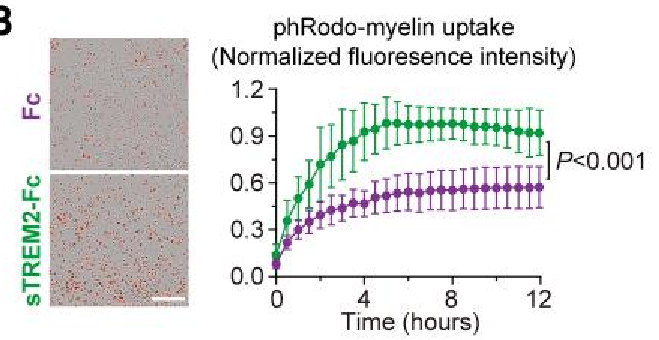 图 2:脂质组学热图显示 sTREM2 处理后微胶质细胞脂质图谱发生显著改变
4. 深度洞察:治疗的新曙光
本工作最深刻的启示在于:增强吞噬能力并不总是好事。在 NMOSD 的特殊病理环境下,sTREM2 诱导的过度吞噬超过了溶酶体的处理限度,导致了类似“溶酶体贮积症”的病理改变,这种代谢压力反过来又加剧了炎症分泌。
未来的策略:
- 靶向切割:开发针对 ADAM10/17 的稳定抗体,减少表面 TREM2 的脱落,从而在保留清理功能的同时降低 sTREM2 的毒性。
- 通路截断:通过抑制 NF-κB(如研究中使用的 BAY 11-7082)可以有效纠正由 sTREM2 引发的代谢紊乱。
5. 总结与展望
这篇论文成功将一个生化指标(sTREM2)从“被动的标志物”提升到了“主动的病理因子”高度。尽管 sTREM2-Fc 蛋白与天然蛋白的差异以及外周巨噬细胞的干扰仍需进一步探讨,但该研究为 NMOSD 这一顽疾提供了全新的免疫代谢视角。对于精准医疗而言,监测 CSF sTREM2 也许能成为判断 NMOSD 患者神经损伤程度及治疗响应的“金标准”。