
恶性疟原虫空间图谱:解密病原体细胞器的组成与进化轨迹
The spatial proteome of the Plasmodium falciparum schizont illuminates the composition and evolutionary trajectories of its organelles
本文通过 hyperLOPIT 空间蛋白组学技术,构建了恶性疟原虫(Plasmodium falciparum)裂殖体阶段的高分辨率亚细胞定位图谱。研究成功解析了 24 个不同的细胞生态位,并将 1646 个蛋白质精准分类到特定细胞器或区室,为理解疟原虫及其宿主细胞改造提供了系统性的分子框架。
TL;DR
科学家利用 hyperLOPIT 空间蛋白组学技术,首次为恶性疟原虫(P. falciparum)绘制了包含 24 个细胞区室的高分辨率图谱。该工作定位了超过 1600 个蛋白,揭示了寄生虫如何通过进化新型蛋白来改造宿主红细胞。
核心速览
疟疾每年造成数十万人死亡,其元凶恶性疟原虫在红细胞内建立了一个复杂的“后勤工厂”。然而,该虫约 40% 的蛋白功能定位不明。本文通过尖端的蛋白质空间定位技术,不仅补全了这张“细胞地图”,还从进化视角揭示了哪些器官是疟原虫对抗宿主免疫的“精锐部队”。
痛点深挖:为什么疟原虫这么难摸清?
疟原虫属于顶复门(Apicomplexa),拥有独特的细胞结构,如 Rhoptries(棒状体)、Micronemes(微线体)和 Apicoplast(顶复器)。这些结构体积微小且在动态变化中:
- 传统方法局限:生化分级往往会破坏脆弱的细胞器膜。
- 蛋白动态性:许多入侵相关的蛋白在分泌前后位于不同位置,导致定位信号模糊。
- 模型缺失:疟原虫与常规模式生物进化距离遥远,无法通过序列同源性推断定位。
方法论详解:hyperLOPIT 的威力
作者采用的 hyperLOPIT 流程是一个物理分级与机器学习的完美结合。
1. 物理分离与标签
通过氮液空化(Nitrogen Cavitation)技术,在不破坏细胞器的情况下破碎细胞,随后利用超速离心将不同密度的细胞器分布在梯度界面上。
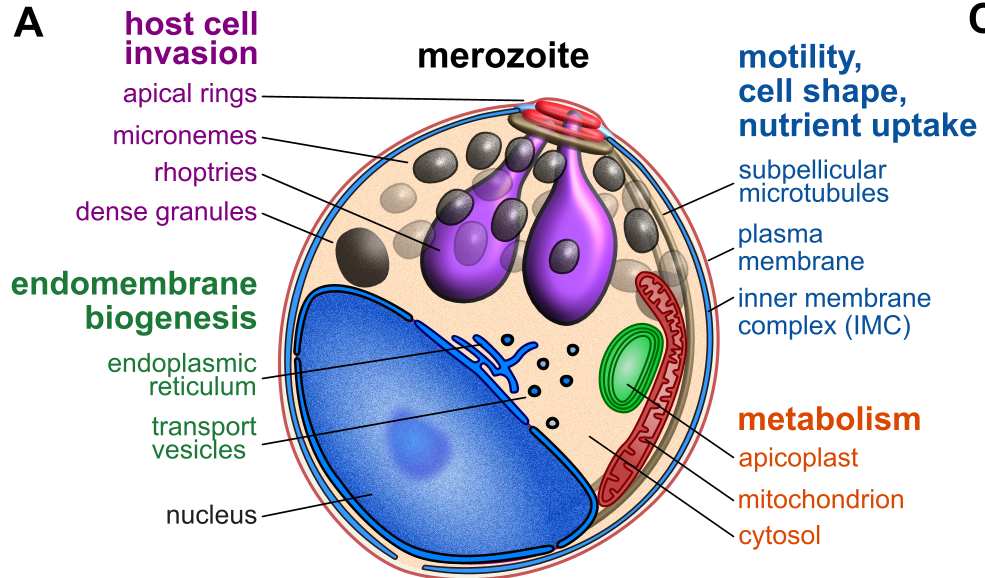 图 1:hyperLOPIT 工作流程示意图,展示了从细胞裂解到 TMT 标记再到质谱分析的过程。
2. SVM 机器学习分类
研究者并没有盲目分类,而是先利用已知定位的“标记蛋白(Markers)”训练 SVM(支持向量机)。该模型学会了辨别特定细胞器的“指纹信号”,从而将原本位置不明的 1000 多个蛋白归位。
实验结果:一张全景式的动态地图
通过 t-SNE 降维分析,我们能清晰地看到 24 个聚集簇,包括原子级的核糖体、线粒体,以及疟原虫特有的 Maurer’s clefts(莫氏裂隙)。
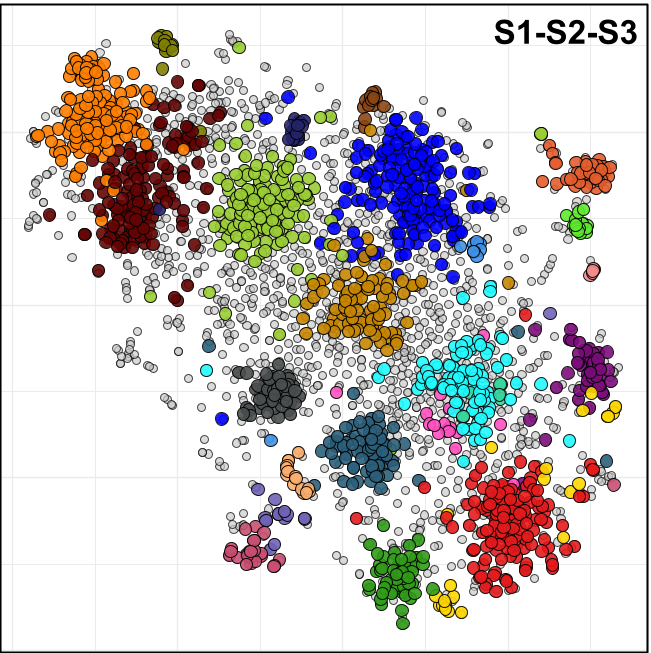 图 2:t-SNE 投影图展示了 24 个精细过滤的亚细胞生态位。
关键发现:
- 进化偏好:新产生的基因(Orthogroups)显著富集在宿主交互界面,如红细胞膜和 PVM(寄生泡膜)。这意味着疟原虫的进化核心驱动力是“如何更好地控制红细胞”。
- 本质性筛选:利用饱和诱变数据发现,代谢核心(如内质网、核糖体)上的蛋白更不可缺失(Essential),而用于入侵和逃逸的表面蛋白则具有更高的冗余性和变异率。
深度洞察:对未来研究的启示
这项研究不仅是技术上的胜利,更是对疟疾防治的理论指导。
- 新靶点识别:许多被标记为“Unknown”但定位在 Apicoplast 的蛋白,现在成为了极具潜力的药物研发方向。
- 局限性:尽管图谱已经十分精细,但对于极度动态的蛋白(如正在跨膜转运的蛋白),空间蛋白组学仍是以“稳态”视角呈现。
总结
该项工作将恶性疟原虫的生物学研究从“盲人摸象”带入了“全景式”时代。通过空间坐标系,我们将能够更精准地设计干扰疟原虫入侵、代谢和逃逸的策略。